Swiss MedicaXXI century S.A.
Une tasse qui devient soudainement plus difficile à tenir, des trébuchements répétés causés par un pied ou une parole qui devient moins claire peuvent facilement passer inaperçus au début. Pourtant, lorsque ces changements persistent et s’aggravent progressivement, ils peuvent faire partie des premiers signes de la SLA. Ces manifestations peuvent également avoir de nombreuses autres causes : aucun signe isolé ne suffit donc à confirmer le diagnostic.
Remarque terminologique : en France, la sclérose latérale amyotrophique (SLA) est aussi couramment appelée maladie de Charcot. Ces deux termes désignent la même maladie et sont employés de manière interchangeable dans cet article. Les références aux manifestations précoces de la maladie de Charcot concernent donc également les* premiers symptômes de la SLA.
Quels sont les premiers signes de la SLA?
Avant d’examiner chaque manifestation en détail, le tableau ci-dessous présente ce que les patients remarquent fréquemment au début :
| Zone touchée en premier | Symptômes précoces de la SLA : ce que la personne peut remarquer |
| Main ou bras | Objets qui tombent des mains, faiblesse de la préhension, difficulté à fermer des boutons ou à utiliser des clés |
| Jambe ou pied | Trébuchements, pied tombant, difficulté à monter les escaliers |
| Muscles de la parole | Parole moins claire, lente, nasale ou pâteuse |
| Muscles de la déglutition | Étouffements, toux en buvant, difficulté à gérer la salive |
| Muscles en général | Fasciculations, crampes, raideur ou fonte musculaire visible |
Toutefois, une faiblesse musculaire persistante et progressive est généralement plus caractéristique de la maladie qu’une fasciculation isolée, une crampe ou un bref moment de maladresse.
Une faiblesse musculaire progressive qui ne disparaît pas : un signe précoce important
L’un des premiers changements peut être qu’un mouvement familier ne s’effectue plus aussi facilement qu’auparavant. Vous pouvez remarquer qu’une main serre moins fermement, qu’une jambe semble moins fiable ou qu’une activité quotidienne simple demande davantage de concentration et d’efforts.
Contrairement à la fatigue ordinaire après une activité physique, les symptômes du début de la SLA ont tendance à persister, à s’aggraver progressivement et à perturber certaines activités précises, plutôt qu’à s’améliorer avec le repos.
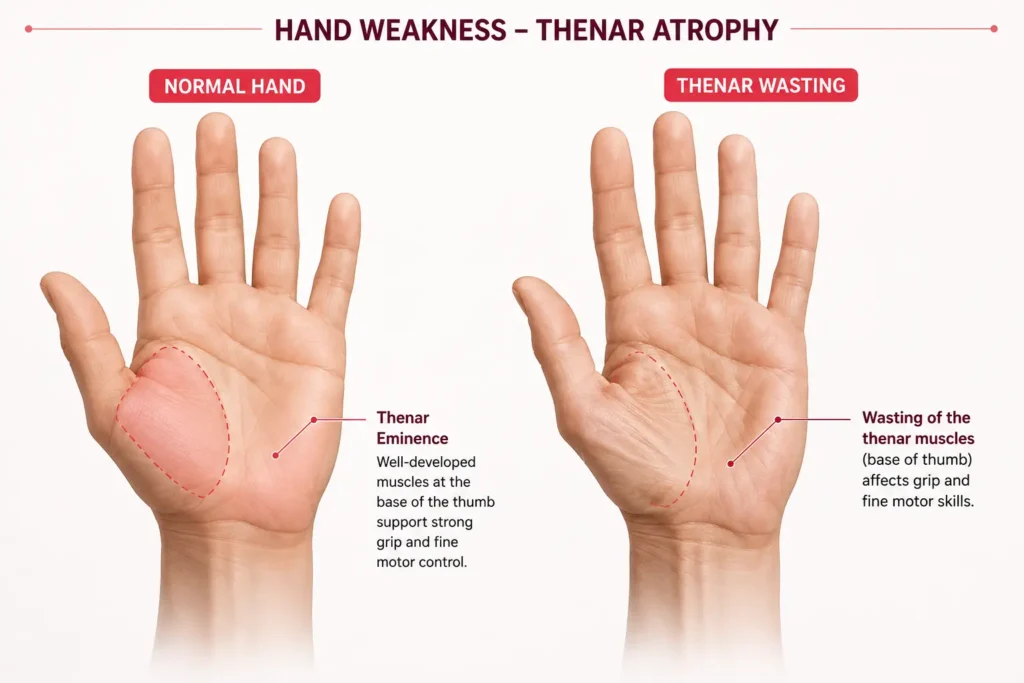
Faiblesse de la main et perte de la motricité fine
Au début, la faiblesse de la main peut davantage donner une impression de maladresse inhabituelle que de véritable perte de force. Vous pouvez commencer à laisser tomber une tasse, avoir du mal à fermer des boutons, éprouver plus de difficultés à tourner une clé ou remarquer que votre écriture est devenue moins maîtrisée.
Pied tombant, trébuchements et changements de la marche
Dans la SLA, les changements de la marche peuvent commencer par l’impression qu’un pied ne se soulève pas correctement. À mesure que les muscles qui relèvent l’avant du pied s’affaiblissent, les orteils peuvent frotter contre le sol à chaque pas. La personne peut alors accrocher un tapis avec le pied, trébucher sur une surface plane ou se sentir moins stable dans les escaliers.
Ces changements peuvent faire partie des premiers signes de la SLA et ne touchent souvent qu’un seul côté, de sorte qu’une jambe peut sembler moins fiable que l’autre.
Fasciculations, crampes et raideur musculaire
Les fasciculations peuvent être inquiétantes, en particulier lorsqu’une personne craint qu’elles soient liées à la SLA. Pourtant, lorsqu’elles apparaissent seules, elles sont fréquentes et peuvent être liées au stress, à la fatigue, à l’exercice physique ou à la caféine.
Elles sont plus significatives sur le plan clinique lorsqu’elles s’accompagnent d’une faiblesse persistante, d’une fonte musculaire visible ou de difficultés croissantes à utiliser la même partie du corps. Certaines personnes peuvent également remarquer des crampes fréquentes ou une raideur musculaire de plus en plus prononcée.
Parole pâteuse ou modification de la voix
Les changements de la parole apparaissent souvent progressivement. Les mots peuvent devenir moins distincts, le débit peut ralentir ou la voix prendre une sonorité plus nasale. À mesure que les muscles sollicités pour parler s’affaiblissent, les proches peuvent avoir plus de mal à comprendre la personne, qui peut devoir répéter plus fréquemment ce qu’elle vient de dire.
Difficulté à mâcher, à avaler ou à gérer la salive
Une personne peut tousser en buvant de l’eau, avoir besoin de plus de temps pour mâcher et avaler ou avoir l’impression que les aliments descendent moins facilement qu’auparavant. Les liquides peuvent être particulièrement difficiles à avaler.
La salive peut également devenir plus difficile à gérer, non pas nécessairement parce que l’organisme en produit davantage, mais parce que les muscles affaiblis de la langue et de la gorge ne parviennent plus à la déplacer aussi efficacement. Ces symptômes nécessitent une évaluation médicale rapide, car les troubles de la déglutition peuvent accroître le risque d’étouffement, de fausse route, de déshydratation et d’apports nutritionnels insuffisants.
Pourquoi le premier symptôme de la maladie de Charcotvarie-t-il d’une personne à l’autre ?
La SLA ne commence pas de la même manière chez tout le monde. Comment débute la maladie de Charcot ? Cela dépend principalement du groupe de motoneurones touché en premier.
Une personne peut remarquer qu’une main fonctionne moins bien, une autre peut commencer à trébucher à cause d’un pied, tandis qu’une autre encore peut d’abord présenter des changements de la parole ou de la déglutition. Cette diversité des manifestations explique en partie pourquoi la maladie n’est pas toujours reconnue immédiatement.
SLA à début spinal
Lorsque la SLA commence dans un bras, une main, une jambe ou un pied, on parle de SLA à début spinal. Au début, vous pouvez avoir l’impression qu’un membre ne répond plus aussi naturellement qu’auparavant. La force de préhension d’une main peut diminuer, les objets peuvent tomber plus fréquemment ou un pied peut accrocher le sol pendant la marche.
Comme la faiblesse commence souvent d’un seul côté, elle peut initialement évoquer un problème localisé au niveau d’une articulation, d’un muscle ou d’un nerf plutôt qu’une maladie neurologique.
SLA à début bulbaire
La SLA à début bulbaire touche les muscles utilisés pour parler, mâcher et avaler. L’une des toutes premières manifestations peut être une difficulté croissante à prononcer les mots, une modification de la voix ou le fait que les autres demandent plus souvent à la personne de se répéter. Boire peut provoquer une toux et les repas peuvent commencer à prendre plus de temps.
Par rapport à une SLA qui commence par une faiblesse dans un bras ou une jambe, la forme à début bulbaire est souvent associée à une progression plus rapide et à un pronostic moins favorable, bien que son évolution varie considérablement. Comme la parole, la déglutition, la nutrition et la respiration peuvent être touchées précocement, une évaluation neurologique rapide et des soins de soutien adaptés sont particulièrement importants.
Pourquoi la localisation du premier symptôme de la maladie de Charcotest-elle importante ?
La région où les symptômes apparaissent influence à la fois ce que la personne remarque et les affections que les médecins envisagent initialement. Une faiblesse de la main peut d’abord évoquer un syndrome du canal carpien ou un autre problème nerveux, tandis que des changements de la parole ou de la déglutition peuvent conduire les médecins à rechercher un accident vasculaire cérébral, une anomalie structurelle ou une autre maladie neurologique.
La localisation de la première manifestation ne permet pas à elle seule d’établir un diagnostic. Les médecins vérifient également si la faiblesse progresse, si d’autres groupes musculaires deviennent touchés et ce que montrent l’examen neurologique et les tests diagnostiques. Une modification soudaine de la parole ou de la déglutition nécessite une évaluation urgente, car elle peut indiquer un accident vasculaire cérébral plutôt qu’une SLA.
À quel âge la SLA commence-t-elle généralement ?
La SLA apparaît le plus souvent au milieu ou vers la fin de l’âge adulte. La majorité des personnes qui développent la maladie ont entre 40 et 70 ans, et l’âge moyen au moment du diagnostic est d’environ 55 ans. Elle peut toutefois aussi apparaître chez des adultes plus jeunes ou plus âgés.
La SLA peut-elle commencer avant 40 ans ?
Bien que la SLA soit plus fréquemment diagnostiquée à un âge plus avancé, elle peut aussi se manifester précocement. Un premier signe de la maladie de Charcot peut notamment apparaître avant 40 ans chez les personnes ayant des antécédents familiaux ou certains marqueurs génétiques associés à la maladie.
Les premiers signes de la SLAsont-ils différents chez les jeunes adultes ?
Les personnes plus jeunes peuvent initialement penser que la faiblesse, les crampes ou la diminution de la coordination disparaîtront spontanément. Les médecins peuvent quant à eux commencer par rechercher des causes plus fréquentes, comme une blessure sportive ou la compression d’un nerf.
La SLA étant rare chez les jeunes adultes, le diagnostic peut prendre plus de temps lorsque les manifestations sont légères ou ressemblent à des troubles musculosquelettiques ou neurologiques plus courants.
Les manifestations précoces sont-elles différentes chez les femmes ?
Il n’existe pas de premier signe de la maladie de Charcot propre aux femmes. Les manifestations précoces sont fondamentalement les mêmes chez les femmes et les hommes : une faiblesse progressive et une perte de fonction.
La Mayo Clinic relève certaines différences de prévalence selon le sexe et l’âge : la SLA est légèrement plus fréquente chez les hommes avant 65 ans, mais cette différence disparaît après 70 ans. Cela ne signifie toutefois pas que les femmes présentent un ensemble particulier de symptômes.
Lorsqu’ils évaluent les symptômes d’une femme, les médecins doivent donc rechercher les signes caractéristiques d’une atteinte progressive des motoneurones.
Qu’est-ce qui rend un symptôme plus ou moins évocateur de la SLA ?
Lorsque l’on remarque des changements de la force musculaire, des mouvements ou de la coordination, il est naturel de se poser des questions. Les médecins n’évaluent pas la SLA sur la base d’un seul symptôme. Ils examinent l’association des manifestations, leur évolution au fil du temps et leurs conséquences sur la vie quotidienne afin de comprendre la situation et de déterminer si des examens complémentaires sont nécessaires.
La progression est plus importante qu’un symptôme isolé
Une faiblesse préoccupante a généralement tendance à persister, à s’aggraver et à affecter concrètement les capacités fonctionnelles. Les premiers signes de la SLA n’apparaissent pas pendant quelques jours pour ensuite disparaître complètement. La progression constante de la faiblesse musculaire est l’une des caractéristiques principales de la maladie.
La SLA commence souvent dans une seule région
Les symptômes du début de la SLA sont généralement asymétriques ou localisés. Une main, un pied ou uniquement les muscles de la parole et de la déglutition peuvent être touchés en premier, avant que la faiblesse ne s’étende à d’autres régions du corps.
Symptômes que la SLA ne provoque généralement pas
Remarque importante : l’engourdissement et les picotements ne font généralement pas partie des premiers symptômes de la SLA, car la maladie touche principalement les motoneurones et non les neurones sensitifs.
Même après l’apparition de la SLA, la sensibilité, le contrôle de la vessie et les mouvements oculaires restent généralement préservés. L’ALS Association indique notamment que le toucher et les autres sens ne sont pas affectés. Toutefois, chaque symptôme doit faire l’objet d’une évaluation médicale approfondie.
Affections pouvant ressembler à un premier symptôme de la maladie de Charcot
Comme les manifestations initiales peuvent être peu spécifiques, plusieurs autres affections peuvent ressembler à la SLA et doivent être envisagées au cours de l’évaluation. Le tableau ci-dessous présente les principaux points communs ainsi que les caractéristiques pouvant orienter vers une autre cause. Les symptômes seuls ne permettent cependant ni de confirmer ni d’exclure un diagnostic.
| Affection ou symptôme | Comment cela peut ressembler à un premier signe de la maladie de Charcot | Indices pouvant suggérer une autre cause |
| Fasciculations musculaires bénignes | Les fasciculations ou les crampes musculaires peuvent ressembler à celles associées à la SLA. | Elles ne s’accompagnent pas d’une faiblesse progressive, d’une fonte musculaire ou d’une perte de capacité dans les activités quotidiennes. |
| Nerf comprimé ou affection de la colonne vertébrale | La compression d’un nerf peut provoquer une faiblesse, une fonte musculaire, des crampes ou des difficultés à utiliser un membre. | La douleur, l’engourdissement, les picotements ou des symptômes suivant le trajet d’un nerf précis évoquent davantage un problème nerveux ou rachidien. |
| Sclérose en plaques (SEP) | La SEP peut entraîner une faiblesse musculaire, une raideur, des troubles de l’équilibre et des modifications de la marche. | Les troubles visuels, les symptômes sensitifs, l’alternance d’améliorations et de rechutes ainsi que la présence de lésions dans le système nerveux central peuvent orienter vers la SEP. |
| Neuropathie périphérique | La neuropathie périphérique peut entraîner une faiblesse du pied, des troubles de l’équilibre et, dans certains cas, une fonte musculaire. | Les sensations de brûlure, l’engourdissement, les picotements, la diminution de la sensibilité ou des symptômes touchant les deux pieds ou les deux mains sont plus caractéristiques d’une atteinte des nerfs périphériques. |
Fasciculations musculaires liées à la SLA ou fasciculations bénignes
Presque tout le monde présente occasionnellement des fasciculations musculaires. Le syndrome de fasciculations bénignes peut provoquer des contractions musculaires diffuses, mais il ne s’accompagne pas de la faiblesse progressive ni de l’atrophie musculaire qui caractérisent la SLA.
SLA, nerf comprimé et problème de colonne vertébrale
Une hernie discale peut provoquer une faiblesse importante dans un membre. Cependant, les problèmes de colonne vertébrale s’accompagnent généralement de douleurs, d’engourdissements et de picotements, c’est-à-dire de symptômes sensitifs qui ne sont pas caractéristiques de la SLA.
SLA, sclérose en plaques et neuropathiette périphériques
La sclérose en plaques et la neuropathie peuvent entraîner d’importantes difficultés de mobilité et une faiblesse musculaire. Leur comparaison avec la SLA met en évidence une différence essentielle : ces deux affections présentent fréquemment des symptômes sensitifs, comme des sensations de brûlure, un engourdissement ou une perte de vision, et peuvent évoluer par poussées et rémissions, tandis que la SLA se caractérise par un déclin moteur continu.
Les symptômes seuls ne permettent pas de distinguer ces affections de manière fiable. Des examens cliniques sont indispensables.
Quand consulter un médecin face à un possible premier symptôme de la maladie de Charcot?
Si vous pensez présenter certaines manifestations précoces, une évaluation médicale rapide est importante pour clarifier la situation et planifier une prise en charge adaptée.
Symptômes qui doivent être évalués rapidement
Tout changement qui persiste, s’aggrave progressivement ou commence à perturber les activités quotidiennes ne doit pas être ignoré. Consultez un médecin si vous remarquez :
- une faiblesse progressive dans une main, un bras, une jambe ou un pied ;
- des trébuchements répétés, des chutes inexpliquées ou l’apparition récente d’un pied tombant ;
- une parole devenue pâteuse ou de plus en plus difficile à comprendre ;
- des difficultés à avaler, une toux pendant les repas ou des étouffements en buvant ;
- un amincissement ou une fonte musculaire visible ;
- des fasciculations persistantes accompagnées d’une faiblesse ou d’une perte de fonction ;
- l’apparition ou l’aggravation de difficultés respiratoires.
La présence d’un éventuel premier signe de la maladie de Charcot ne permet pas à elle seule d’établir un diagnostic. Cependant, ces changements doivent être évalués lorsqu’ils persistent ou s’aggravent.
Important : des étouffements importants, une difficulté respiratoire soudaine ou sévère ainsi que l’apparition rapide de troubles de la parole ou de la déglutition peuvent nécessiter une prise en charge médicale urgente plutôt qu’un rendez-vous de routine.
Informations à noter avant le rendez-vous
Un bref relevé décrivant l’apparition et l’évolution de vos symptômes peut aider le neurologue à mieux comprendre leur schéma. Si vous pensez avoir remarqué un premier symptôme de la maladie de Charcot, notez avant le rendez-vous :
- la date à laquelle vous avez remarqué le symptôme pour la première fois ;
- la partie du corps touchée en premier ;
- si le symptôme est constant ou intermittent ;
- s’il est devenu plus prononcé au fil du temps ;
- les activités quotidiennes devenues plus difficiles ;
- la présence éventuelle de douleurs, d’engourdissements ou de picotements ;
- les médicaments que vous prenez actuellement et les maladies récentes ;
- les éventuels antécédents familiaux de maladies neurologiques.
Ces informations ne permettent pas à elles seules d’établir un diagnostic, mais elles peuvent aider le médecin à déterminer quels examens et tests sont appropriés.
Comment les médecins diagnostiquent-ils la SLA ?
Il n’existe aucun test unique permettant de confirmer qu’une personne présente les premiers signes de la SLA. Selon l’ALS Association, le diagnostic repose sur une anamnèse détaillée, un examen clinique et des tests visant à exclure d’autres affections pouvant provoquer des symptômes similaires.
Examen neurologique et antécédents médicaux
Le neurologue évalue la force musculaire, les réflexes, le tonus musculaire et la coordination. Il recherche une éventuelle fonte musculaire et des fasciculations, évalue la parole et la déglutition et retrace la progression des symptômes.
Électromyogramme et études de la conduction nerveuse
L’électromyogramme (EMG) et les études de la conduction nerveuse sont des examens importants dans l’évaluation de la SLA. Ils enregistrent l’activité électrique des muscles et mesurent la capacité des nerfs à transmettre des impulsions.
Bien qu’ils ne puissent pas confirmer la SLA à eux seuls, ces examens permettent de détecter des schémas d’atteinte des motoneurones fortement évocateurs de la maladie.
Examens utilisés pour exclure d’autres affections
Pour vérifier qu’aucune autre maladie traitable n’est à l’origine des symptômes, les médecins prescrivent fréquemment une IRM afin de rechercher notamment une tumeur rachidienne ou une hernie discale. Des analyses de sang et d’urine ainsi que, dans certains cas, une ponction lombaire ou des tests génétiques peuvent également être réalisés lorsque cela est médicalement indiqué.
Pourquoi n’existe-t-il pas de test unique pour diagnostiquer la SLA ?
Comme la SLA présente des symptômes communs à de nombreux troubles neurologiques, il est aussi important d’exclure ces affctions que d’identifier une atteinte des motoneurones. Il est vivement recommandé de demander l’avis d’un spécialiste ou un deuxième avis après un diagnostic préliminaire.
Que se passe-t-il après un diagnostic de SLA ?
Après un diagnostic de SLA, la prise en charge vise à préserver les capacités fonctionnelles lorsque cela est possible, à gérer les symptômes et à aider la personne à conserver sa sécurité, son confort et son autonomie.
Traitements pouvant contribuer à ralentir la progression de la maladie
Il n’existe actuellement aucun traitement permettant de guérir la SLA, mais certains médicaments approuvés peuvent contribuer à ralentir le déclin fonctionnel ou à prolonger la survie chez certains patients.
Le choix du traitement dépend notamment de la nature du premier symptôme de la maladie de Charcot, de la forme et du stade de la SLA, de l’état de santé général de la personne et de la disponibilité de certains médicaments dans son pays.
Prise en charge multidisciplinaire de la SLA
Les médicaments ne représentent qu’une partie de la prise en charge. Comme la SLA peut affecter le mouvement, la parole, la déglutition, la respiration et la nutrition, les soins sont généralement coordonnés par une équipe multidisciplinaire et adaptés à l’évolution des besoins du patient.
Selon les symptômes, les patients peuvent avoir besoin d’un suivi respiratoire, d’un accompagnement nutritionnel et d’une aide à la déglutition, de séances de kinésithérapie, d’ergothérapie, de dispositifs d’aide à la communication, d’équipements favorisant la mobilité et d’un soutien psychologique.
Pourquoi une planification précoce est-elle importante ?
La SLA affecte progressivement le mouvement, la parole, la déglutition et la respiration, mais la vitesse et le schéma de progression varient d’une personne à l’autre. Une planification précoce peut contribuer à préserver l’autonomie aussi longtemps que possible, en anticipant les futurs besoins liés à la communication et à la mobilité et en introduisant les mesures de soutien au moment opportun.
Cela peut comprendre des dispositifs d’aide à la communication et à la mobilité, des adaptations du domicile, un accompagnement nutritionnel et une assistance respiratoire avant l’apparition de difficultés importantes. Une démarche proactive permet souvent de s’adapter plus facilement à l’évolution des besoins, de préserver la qualité de vie et de réduire le stress associé aux décisions importantes.
Thérapie par cellules souches pour la SLA : que sait-on à ce jour ?
L’intérêt pour les thérapies alternatives contre la SLA, notamment les traitements cellulaires, s’est accru ces dernières années. Ces approches visent à influencer l’environnement biologique et sont étudiées pour leur capacité potentielle à soutenir la qualité de vie. Elles ne doivent toutefois pas remplacer les traitements établis ni conduire à modifier les médicaments prescrits sans supervision médicale.
Ce que les chercheurs étudient
Comme la SLA affecte progressivement les motoneurones responsables du mouvement, les chercheurs étudient si les approches cellulaires peuvent contribuer à soutenir les cellules nerveuses restantes et à créer un environnement plus favorable autour d’elles.
L’objectif n’est pas de remplacer la prise en charge neurologique standard, mais de la compléter en agissant sur des processus tels que l’inflammation, le stress cellulaire et la diminution du soutien apporté aux motoneurones encore fonctionnels.
À quoi les résultats peuvent-ils ressembler dans la vie quotidienne ?
Selon l’expérience de Swiss Medica, lorsque des améliorations surviennent, elles se manifestent le plus souvent dans les activités quotidiennes. Les patients peuvent signaler une amélioration de la marche et de la mobilité, un meilleur contrôle des mouvements des bras et des jambes, une déglutition et une parole plus faciles, une diminution de la fatigue et une participation accrue à la rééducation et aux activités quotidiennes. Les médecins évaluent ces changements parallèlement aux examens neurologiques et aux évaluations fonctionnelles.
| Effet potentiel étudié | Manifestation possible dans l’état du patient |
| Signaux neuroprotecteurs | Ils peuvent contribuer à créer des conditions plus favorables pour les motoneurones survivants. En cas de réponse, le patient pourrait conserver plus longtemps son contrôle musculaire ou certaines capacités fonctionnelles. |
| Modulation immunitaire | Elle peut contribuer à réguler l’activité inflammatoire excessive dans le système nerveux. Cela pourrait se traduire par une plus grande stabilité des symptômes ou une meilleure tolérance à l’activité physique. |
| Libération de facteurs trophiques | Ces signaux biologiques peuvent soutenir les cellules nerveuses et les connexions impliquées dans l’activation musculaire. Les patients peuvent remarquer un meilleur contrôle musculaire ou une plus grande capacité à participer à la kinésithérapie et aux activités quotidiennes. |
| Soutien de l’environnement des motoneurones | Il peut contribuer à protéger les cellules nerveuses restantes contre un stress supplémentaire. Dans la pratique, les médecins peuvent rechercher des changements de la force, de la marche, des crampes, des fasciculations, de la fatigue ou de la stabilité fonctionnelle globale. |
Témoignage d’un patient : Cosimo, originaire d’Italie
Cosimo, un patient italien, s’est rendu à la clinique Swiss Medica après que ses muscles avaient commencé à « se bloquer », rendant la marche presque impossible.Il avait pratiqué activement le sport en amateur jusqu’à cinq ou six ans auparavant, lorsqu’il avait commencé à boiter, ce qui avait constitué chez lui un premier symptôme de la maladie de Charcot. En Italie, on lui avait dit qu’aucun traitement ne pourrait l’aider.
« Après avoir commencé la thérapie par cellules souches, les fasciculations ont disparu et j’ai constaté de réelles améliorations au niveau des muscles de mes jambes et de ma marche. »
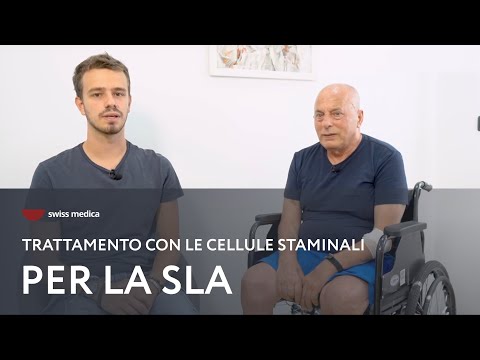
Notre chaîne YouTube officielle rassemble plus de 500 témoignages de patients et offre un aperçu transparent de la manière dont les personnes vivent avec leur maladie et du rôle que les soins régénératifs de soutien ont joué dans leur parcours personnel.
Ce que la thérapie par cellules souches ne peut pas garantir
Il n’a pas été démontré que la thérapie par cellules souches pour la SLA puisse restaurer les motoneurones déjà perdus ou inverser les lésions existantes.
Chez Swiss Medica, la médecine régénérative est proposée avec des attentes réalistes. Même lorsque le traitement commence peu après l’apparition des premiers signes de la SLA, il ne peut garantir une amélioration fonctionnelle, une stabilisation de la maladie ou un ralentissement de sa progression. La réponse au traitement varie considérablement d’un patient à l’autre. Les bénéfices potentiels, les limites et les incertitudes doivent donc toujours être expliqués avant le début de la thérapie.
Pourquoi une évaluation médicale individuelle est-elle nécessaire ?
La SLA peut évoluer de manière très différente d’une personne à l’autre. Une même approche thérapeutique ne convient donc pas à tous les patients. Une option qui peut être raisonnable à un stade précoce peut ne plus être appropriée lorsque la respiration, la déglutition, la mobilité ou l’état de santé général se sont considérablement détériorés.
Chez Swiss Medica, l’évaluation médicale vise à comprendre les besoins actuels du patient, les risques éventuels et les objectifs thérapeutiques réalistes. Sur la base de cette évaluation, nos médecins déterminent si un programme cellulaire de soutien peut être envisagé et comment il doit être adapté.
Dans nos protocoles, la thérapie par cellules souches est associée à un programme de rééducation personnalisé plutôt que proposée comme traitement isolé. Ce programme peut comprendre de la kinésithérapie, de l’ergothérapie, des exercices respiratoires, un accompagnement nutritionnel et d’autres techniques de rééducation, afin de maintenir les capacités fonctionnelles, de soutenir l’autonomie et d’améliorer la qualité de vie.
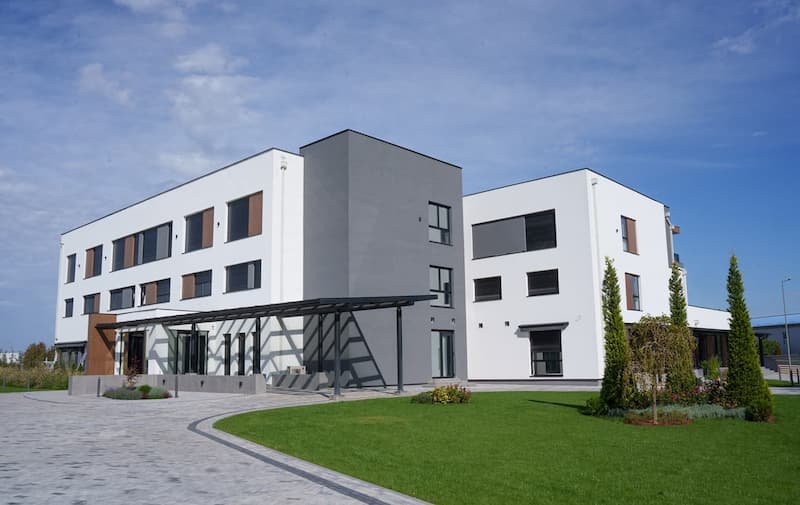
Vous pouvez également en apprendre davantage sur Swiss Medica, son laboratoire, ses installations cliniques et son approche personnalisée des maladies neurologiques.
N’ignorez pas une perte progressive de force ou de capacité fonctionnelle
Un symptôme isolé ne suffit pas à diagnostiquer la SLA. Cependant, une faiblesse qui persiste, progresse graduellement et commence à perturber les activités quotidiennes doit faire l’objet d’une évaluation médicale.
Retenez trois points importants :
-
1
Les fasciculations musculaires, la maladresse ou la faiblesse peuvent avoir de nombreuses causes autres que la SLA.
-
2
Une perte progressive de force, des chutes répétées, des changements de la parole ou des difficultés de déglutition nécessitent une évaluation par un professionnel de santé dûment qualifié.
-
3
Une évaluation précoce peut permettre d’identifier la SLA ou une autre affection potentiellement traitable et de mettre en place une prise en charge adaptée.
Contactez-nous
Si vous avez déjà reçu un diagnostic de SLA, vous pouvez remplir le formulaire et transmettre les documents médicaux disponibles afin de bénéficier d’une évaluation préliminaire gratuite. Nos médecins détermineront si un programme personnalisé de Swiss Medica peut être envisagé et préciseront les éventuelles informations supplémentaires nécessaires avant qu’une décision thérapeutique puisse être prise.

Conseillère médicale, médecin chez Swiss Medica
Questions fréquentes
1. Comment débute la maladie de Charcot ?
La maladie se manifeste généralement par une faiblesse musculaire indolore et progressive. La personne peut remarquer une diminution de la force de préhension, laisser tomber des objets, trébucher en raison d’un pied tombant ou éprouver de nouvelles difficultés à prononcer clairement les mots.
2. Quelles sont les manifestations précoces de la maladie de Charcot ?
Elles peuvent comprendre des trébuchements, une maladresse des mains, une parole pâteuse, des difficultés à avaler et des crampes musculaires. Ces manifestations s’aggravent progressivement et commencent à perturber les activités quotidiennes.
3. Quel est l’âge habituel d’apparition de la SLA ?
La SLA apparaît le plus souvent au milieu ou vers la fin de l’âge adulte. La majorité des personnes qui développent la maladie ont entre 40 et 70 ans, et l’âge moyen au moment du diagnostic est d’environ 55 ans. Elle peut toutefois se manifester plus tôt ou plus tard.
4. La SLA peut-elle commencer uniquement par des fasciculations musculaires ?
Bien que les fasciculations soient fréquentes, elles constituent rarement la seule manifestation de la maladie. Dans la SLA, elles s’accompagnent presque toujours d’une faiblesse musculaire évidente et progressive ou d’une fonte musculaire visible dans la même région.
5. La faiblesse de la main peut-elle être une manifestation très précoce de la SLA ?
Oui. La maladie commence fréquemment au niveau d’une main. Les patients peuvent remarquer une perte de la motricité fine qui rend inhabituellement difficiles des gestes comme fermer les boutons d’une chemise, tourner une clé ou ouvrir un récipient ordinaire.
6. Une parole pâteuse peut-elle être la première manifestation de la SLA ?
Oui, dans le cas d’une SLA à début bulbaire. La personne peut remarquer que sa parole devient plus lente, moins distincte ou plus nasale. Ce changement important nécessite une évaluation neurologique rapide afin d’exclure différentes causes médicales.
7. La SLA provoque-t-elle des engourdissements ou des picotements ?
Non, l’engourdissement et les picotements ne sont pas typiques. La sclérose latérale amyotrophique touche les motoneurones, ce qui entraîne une faiblesse et une perte du contrôle musculaire, tandis que la sensibilité physique reste généralement préservée.
8. Les manifestations de la SLA sont-elles généralement plus prononcées d’un côté au début ?
Oui. Au début, elles sont généralement localisées et asymétriques. La faiblesse commence souvent dans une seule main, un seul pied ou uniquement dans les muscles de la parole et de la déglutition avant de s’étendre à d’autres régions du corps.
9. À quelle vitesse les manifestations précoces de la SLA progressent-elles ?
La vitesse de progression varie considérablement d’une personne à l’autre. Certaines présentent un déclin fonctionnel rapide, tandis que la progression est plus lente chez d’autres. Quelle que soit sa vitesse, la faiblesse persistante qui s’aggrave au fil du temps reste une caractéristique déterminante.
10. Quels examens sont utilisés pour diagnostiquer la SLA ?
Les médecins utilisent l’électromyographie (EMG), les études de la conduction nerveuse, l’IRM et un examen neurologique complet. Le diagnostic repose sur l’identification d’une atteinte des motoneurones et sur l’exclusion systématique d’autres maladies pouvant provoquer des manifestations similaires.
11. Quand faut-il consulter un neurologue en cas de suspicion de SLA ?
Il est recommandé de demander une évaluation en cas de faiblesse persistante et progressive, de chutes répétées inexpliquées, d’apparition récente d’une parole pâteuse ou d’étouffements pendant les repas. Une consultation précoce permet de planifier une prise en charge adaptée dans les meilleurs délais.
Références bibliographiques:
Shefner JM, Al-Chalabi A, Chio A, et al. Clinical trial design for use in amyotrophic lateral sclerosis: the Gold Coast criteria. Amyotroph Lateral Scler Frontotemporal Degener. 2020;21(1–2):1–10.
de Carvalho M, Swash M. Diagnosis and differential diagnosis of MND/ALS: IFCN handbook chapter. Clin Neurophysiol Pract. 2024;9:27–38. doi:10.1016/j.cnp.2023.12.003.
Longinetti E, Fang F. Epidemiology of amyotrophic lateral sclerosis: an update of recent literature. Curr Opin Neurol. 2019;32(5):771–776. doi:10.1097/WCO.0000000000000730.
Mayo Clinic. Amyotrophic lateral sclerosis (ALS) – Symptoms and causes. Updated 2024. https://www.mayoclinic.org/diseases-conditions/amyotrophic-lateral-sclerosis/symptoms-causes/syc-20354022.
The ALS Association. Understanding ALS: symptoms and diagnosis. https://www.als.org/understanding-als/symptoms-diagnosis.


Medical Advisor, Swiss Medica doctor